

-Nieuwscentrum-
FDA breidt de importcontrole uit voor generieke auto-onderdelen
De Amerikaanse Food and Drug Administration (FDA) heeft op 18 mei 2026 tijdelijke richtsnoeren uitgevaardigd waarmee de vereisten voor beoordeling vóór vrijgave worden uitgebreid voor bepaalde generieke auto-onderdelen, waaronder elektronische regeleenheden (ECM's), hydraulische ABS-units en remklauwzuigers, in het kader van de Voorbeoordelingslijst voor geïmporteerde producten die verband houden met medische hulpmiddelen. Deze ontwikkeling heeft rechtstreeks gevolgen voor exporteurs, distributeurs en compliancefunctionarissen in de wereldwijde toeleveringsketen van auto-onderdelen, met name voor partijen die vanuit China naar de Verenigde Staten exporteren.
Overzicht van de gebeurtenis
Op 18 mei 2026 heeft de FDA een tijdelijk richtsnoerdocument gepubliceerd waarin wordt bepaald dat bepaalde generieke auto-onderdelen, namelijk elektronische regeleenheden (ECM's), hydraulische ABS-units en remklauwzuigers, nu zijn opgenomen in de Voorbeoordelingslijst voor geïmporteerde producten die verband houden met medische hulpmiddelen. Volgens deze richtsnoeren moeten importeurs vóór de inklaring in de Verenigde Staten technische documentatie, een conformiteitsverklaring en bewijs van de ISO 13485-certificeringsstatus van de Chinese fabrikant indienen. De FDA heeft verduidelijkt dat dit geen bindende regelgeving is, maar een procedurele verwachting. Desondanks hebben grote Amerikaanse en Canadese distributeurs als reactie de goedkeuring van nieuwe bestellingen opgeschort, wat gevolgen heeft voor levertijden en de naleving door Chinese exporteurs van auto-onderdelen.
Getroffen sectoren per segment
Rechtstreeks handelende ondernemingen
Het gaat onder meer om exportgerichte handelsbedrijven die optreden als geadresseerde of gemachtigde vertegenwoordiger voor zendingen naar de Verenigde Staten. Zij worden getroffen omdat zij primair verantwoordelijk zijn voor het indienen van documentatie voor beoordeling vóór vrijgave bij de Amerikaanse douane en de FDA. De gevolgen zijn onder meer vertragingen bij het vrijgeven van zendingen, een grotere administratieve last en mogelijke annuleringen van bestellingen doordat documentatie niet binnen de gestelde termijnen kan worden aangeleverd.
Productiebedrijven (OEM/ODM-leveranciers)
Chinese fabrikanten van ECM's, hydraulische ABS-units of remklauwzuigers krijgen te maken met nieuwe compliance-eisen verderop in de keten. Hoewel ISO 13485 traditioneel niet vereist is voor niet-medische auto-onderdelen, behandelt dit richtsnoer deze producten in de praktijk alsof zij onder toezicht vallen dat verband houdt met medische hulpmiddelen. Dit betekent dat de ISO 13485-certificeringsstatus dringend moet worden gecontroleerd of verkregen en dat ondersteunende technische dossiers moeten worden opgesteld die aansluiten bij de verwachtingen van de FDA, ook als de onderdelen zelf niet als medische hulpmiddelen zijn geclassificeerd.
Distributeurs en kanaalbedrijven (gevestigd in de VS/Canada)
Distributeurs in de VS en Canada die actief zijn in de aftermarket of in vervangingsonderdelen voor lichte voertuigen, worden operationeel getroffen: verschillende bedrijven hebben de goedkeuring van nieuwe inkooporders opgeschort in afwachting van duidelijkheid over documentatieprocessen en de verdeling van aansprakelijkheid. Deze opschorting verstoort inkoopcycli, voorraadplanning en de onboarding van leveranciers, met name bij leveranciers die niet direct over ISO 13485-bewijs of gestandaardiseerde technische dossiers beschikken.
Dienstverleners voor de toeleveringsketen en compliance
Bedrijven die advies over regelgeving, documentatievoorbereiding of diensten als FDA-agent aanbieden, krijgen onmiddellijk te maken met een sterke stijging van de vraag, maar ook met verscherpt toezicht. Hun rol verschuift van advisering naar operationele ondersteuning, omdat klanten gevalideerde sjablonen, gecertificeerde vertalingen en traceerbare indieningsgegevens nodig hebben. De grootste uitdaging betreft de schaalbaarheid: capaciteitsbeperkingen kunnen ontstaan als de vraag stijgt voordat er een gestandaardiseerde interpretatie van de richtsnoeren beschikbaar is.
Waar relevante bedrijven en professionals op moeten letten en hoe zij kunnen reageren
Volg officiële FDA-berichten voor updates over de tijdelijke richtsnoeren
Het huidige document is aangeduid als 'tijdelijk', wat erop wijst dat het mogelijk wordt herzien of geformaliseerd. Bedrijven moeten zich aanmelden voor e-mailmeldingen van de FDA, eventuele dossiernummers volgen en latere kennisgevingen in het Federal Register raadplegen, met name voor verduidelijkingen van de toepassingsgrenzen (bijvoorbeeld of alleen bepaalde ECM-functies onder de richtsnoeren vallen of alle varianten).
Identificeer en isoleer SKU's met hoge prioriteit die overeenkomen met de vermelde onderdelen
Niet alle ECM's of remonderdelen vallen onder deze beoordeling; momenteel vallen alleen de onderdelen die expliciet worden genoemd (bijvoorbeeld hydraulische ABS-units en remklauwzuigers) binnen de reikwijdte. Bedrijven moeten hun SKU's voor de Amerikaanse markt vergelijken met de exacte terminologie in de richtsnoeren, en niet met brede categorieën, om zowel overmatige compliance-inspanningen als gemiste verplichtingen te voorkomen.
Maak onderscheid tussen een beleidsmatig signaal en een operationele vereiste
Uit de analyse blijkt dat dit vooral een signaal is om risico's te beperken en geen afdwingbare verplichting: er is geen nieuwe wettelijke bevoegdheid of sanctieregeling ingevoerd. Handhaving op distributieniveau (bijvoorbeeld het bevriezen van bestellingen) zorgt echter voor feitelijke commerciële druk. Bedrijven moeten zorgen dat documentatie op korte termijn gereed is als maatregel voor de bedrijfscontinuïteit, en dit niet slechts zien als een vinkje op de regelgevingslijst.
Bereid documentatiepakketten proactief voor, niet pas wanneer daarom wordt gevraagd
De huidige beste praktijk is om voor elke betrokken SKU drie kernelementen samen te stellen: (1) een ondertekende conformiteitsverklaring met verwijzing naar de toepasselijke normen (bijvoorbeeld SAE J1939 en, waar relevant, ISO 26262), (2) verifieerbare informatie over de ISO 13485-certificeringsstatus, inclusief de scopeverklaring en de geldigheid van het certificaat, en (3) beknopte technische documentatie (bijvoorbeeld een functionele beschrijving, interfaceschema's en materiaalverklaringen). Deze documenten moeten intern worden beoordeeld voordat ze bij Amerikaanse partners worden ingediend.
Redactioneel perspectief / waarnemingen uit de sector
Deze richtsnoeren weerspiegelen zichtbaar een bredere trend van convergentie in regelgeving op het raakvlak van auto-elektronica en systemen die verband houden met gezondheid, met name wanneer veiligheidsfuncties van voertuigen (bijvoorbeeld remmen en stabiliteitsregeling) overlappen met aspecten die traditioneel onder toezicht op medische hulpmiddelen vallen. Uit de analyse blijkt dat de FDA een procedurele grens aftast en niet zonder meer rechtsbevoegdheid over auto-onderdelen claimt. Vanuit het perspectief van de sector kunnen de richtsnoeren beter worden beschouwd als een vroeg signaal over hoe componenten voor dubbel gebruik in toekomstige samenwerking tussen instanties kunnen worden behandeld, en nog niet als een vaststaand compliancekader. Voortdurende monitoring blijft essentieel, aangezien feedback van belanghebbenden en afstemming tussen instanties (bijvoorbeeld met NHTSA) de volgende stappen aanzienlijk kunnen beïnvloeden.
Deze ontwikkeling onderstreept dat de regelgevingseisen voor de export van auto-onderdelen verder evolueren dan de traditionele kaders voor veiligheid en emissies. Er worden geen nieuwe wettelijke verplichtingen opgelegd aan de meeste fabrikanten, maar de ontwikkeling laat wel zien hoe commerciële poortwachters (distributeurs, douane-expediteurs en FDA-agenten) opkomende richtsnoeren kunnen interpreteren en in de praktijk kunnen toepassen. Vooralsnog is de meest redelijke interpretatie dat dit een procedurele stresstest is en geen structurele verandering, maar wel een die onmiddellijk gerichte operationele aandacht vereist.
Bronvermelding
Hoofdbron: U.S. Food and Drug Administration (FDA), tijdelijk richtsnoerdocument, uitgevaardigd op 18 mei 2026.
Punten die blijvend moeten worden gevolgd: of de FDA een formele kennisgeving in het Federal Register publiceert; of NHTSA of andere instanties gecoördineerde verklaringen uitbrengen; en of grote distributeurs hun beleid voor het aanhouden van bestellingen de komende weken publiekelijk herzien.
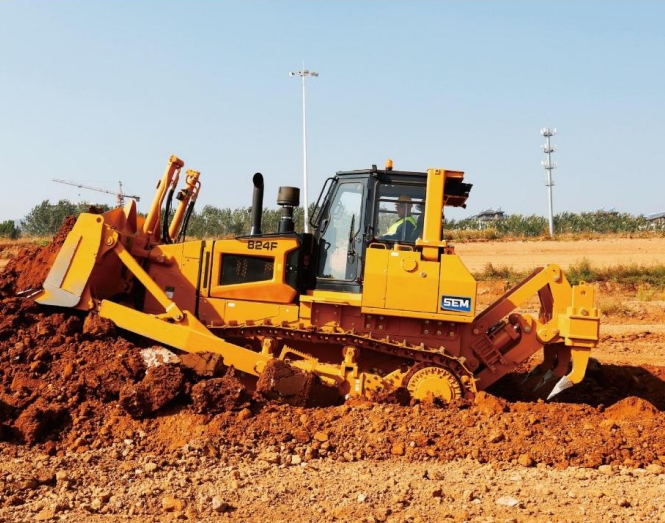
 SEM 824F-productDe 824F heeft het nieuwe F Series-ontwerp en wordt aangedreven door een Weichai WD12T2-motor, met een maximaal brutovermogen van 185 kW (248 hp). De machine is uitgerust met een elektronisch geregeld hydrostatisch transmissiesysteem, wat de productiviteit en wendbaarheid verhoogt. Er zijn rupsplaatbreedtes beschikbaar van 560 mm tot 915 mm, evenals verschillende bladopties, waaronder SU-, S-, U-, afvalverwerkings- en bosbouwbladen. Tot de opties voor uitrusting aan de achterzijde behoren een ripper met meerdere tanden, een ripper met één tand en een lier, om aan uiteenlopende klantbehoeften te voldoen.
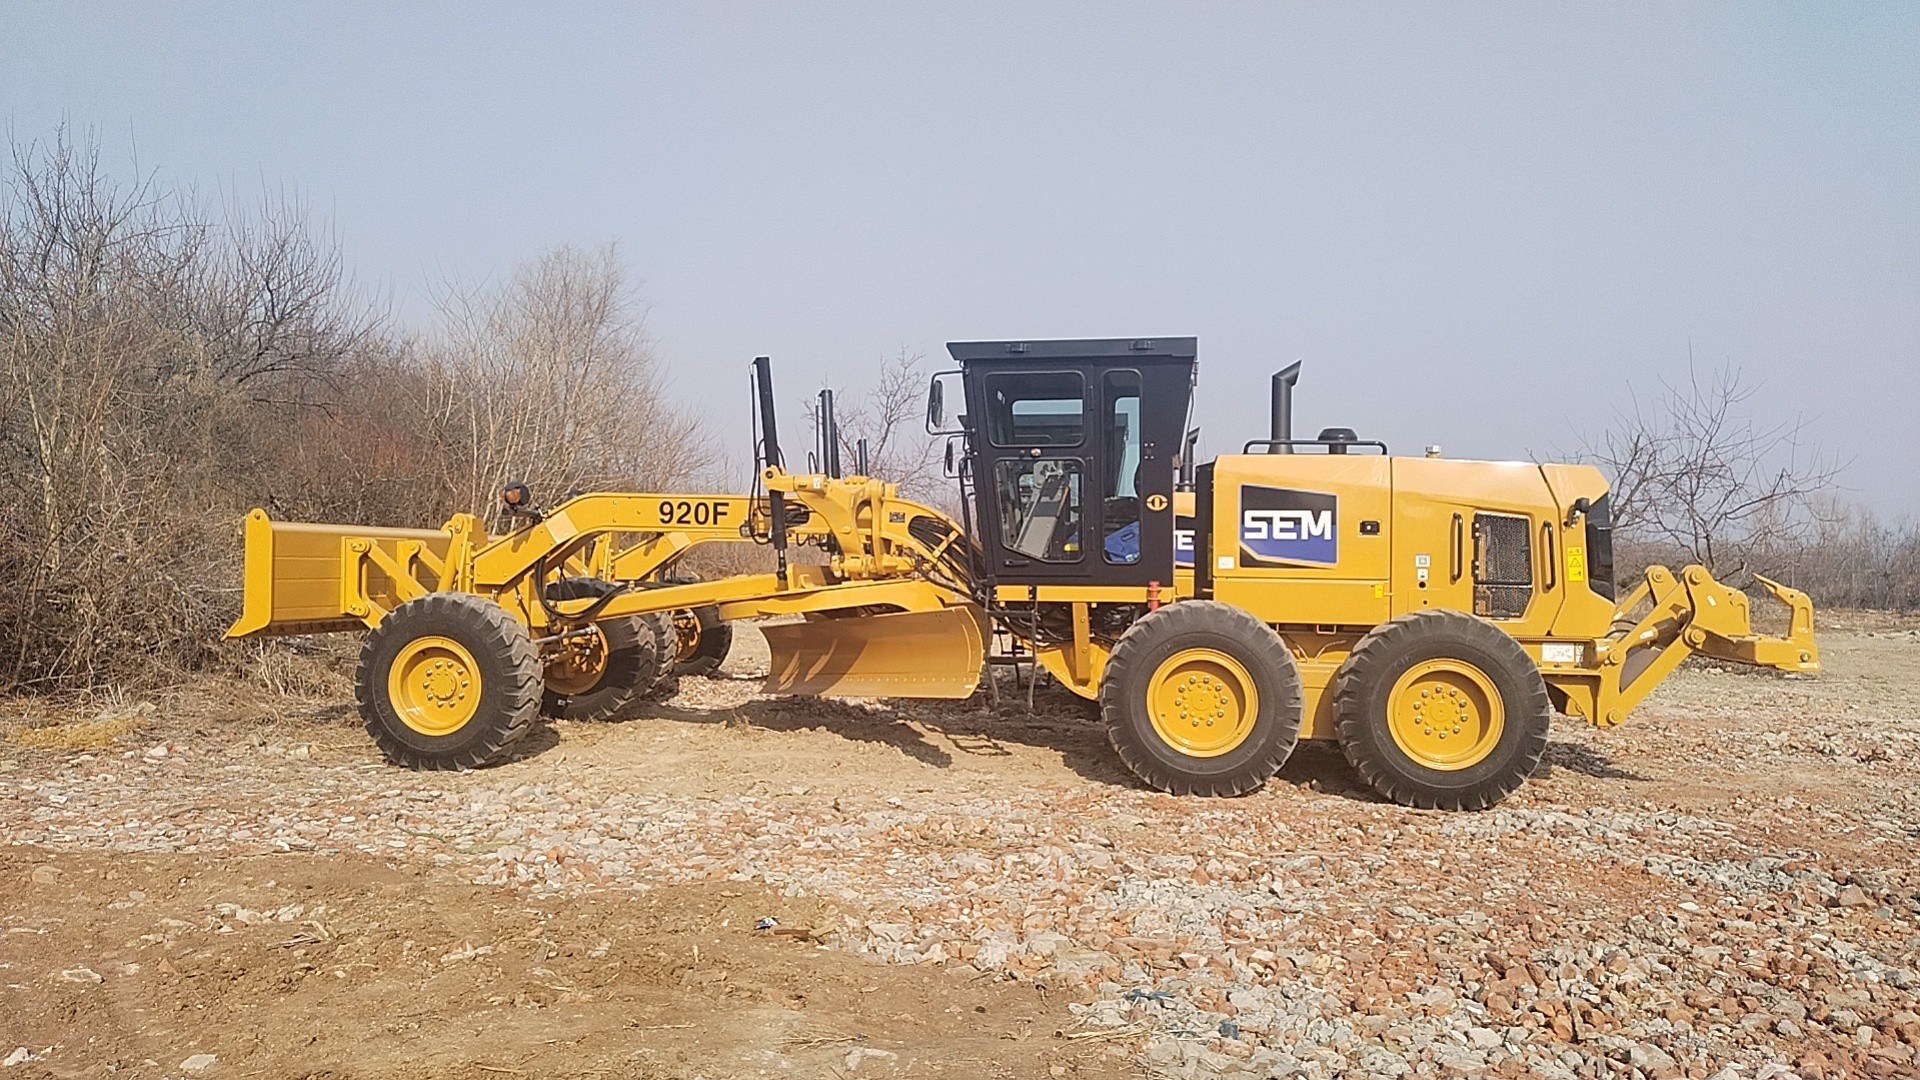
 SEM 920F-motorgraderDe SEM F Series Tier 2-motorgrader is uitgerust met een SDEC-motor en een PPC-load-sensing-hydraulisch systeem voor een constante, nauwkeurige bladbeweging en een lager brandstofverbruik. De achterste tandemasaandrijving is vervaardigd door Caterpillar en maakt gebruik van Caterpillars beproefde tandemast ontwerp, wat zorgt voor onderscheidende betrouwbaarheid, een langere levensduur en lagere eigendoms- en bedrijfskosten.
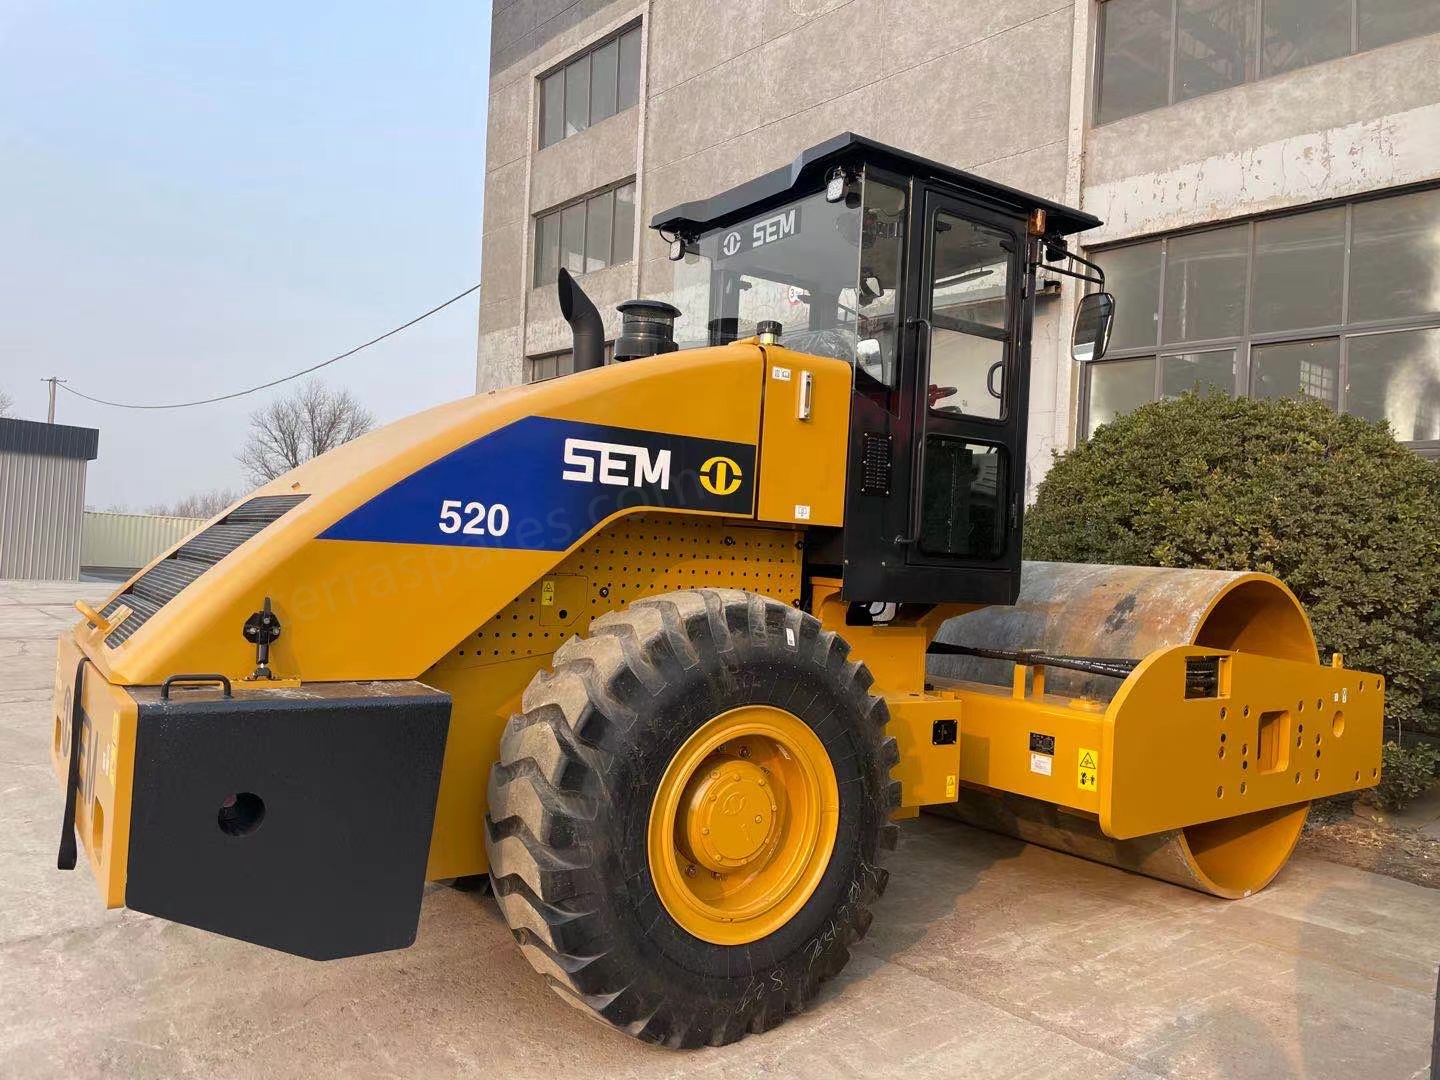
 SEM-walsmachines SEM 520De SEM 520-trilwals met enkele trommel is een zware verdichtingsmachine, ontworpen voor grootschalige wegenbouw, snelwegprojecten en zware grondverzetwerkzaamheden. Aangedreven door een krachtige Weichai-motor levert deze machine stabiel en toereikend vermogen voor langdurig continu gebruik. Het geavanceerde, afgedichte trilmechanisme met pod-type constructie beschermt effectief tegen het binnendringen van stof en water, waardoor de levensduur van de belangrijkste componenten aanzienlijk wordt verlengd. Dankzij de hoge trilkracht en de geoptimaliseerde trilfrequentie en -amplitude behaalt de machine uitstekende verdichtingsresultaten op grond, grind en asfaltlagen. De versterkte carrosseriestructuur en het betrouwbare natte remsysteem zorgen voor uitstekende stabiliteit en bedrijfsveiligheid op uiteenlopende terreinen. Als exportklaar model dat voldoet aan National II / Tier 2, werkt de machine goed met standaardbrandstof en is hij onderhoudsvriendelijk ontworpen voor eenvoudig dagelijks onderhoud.
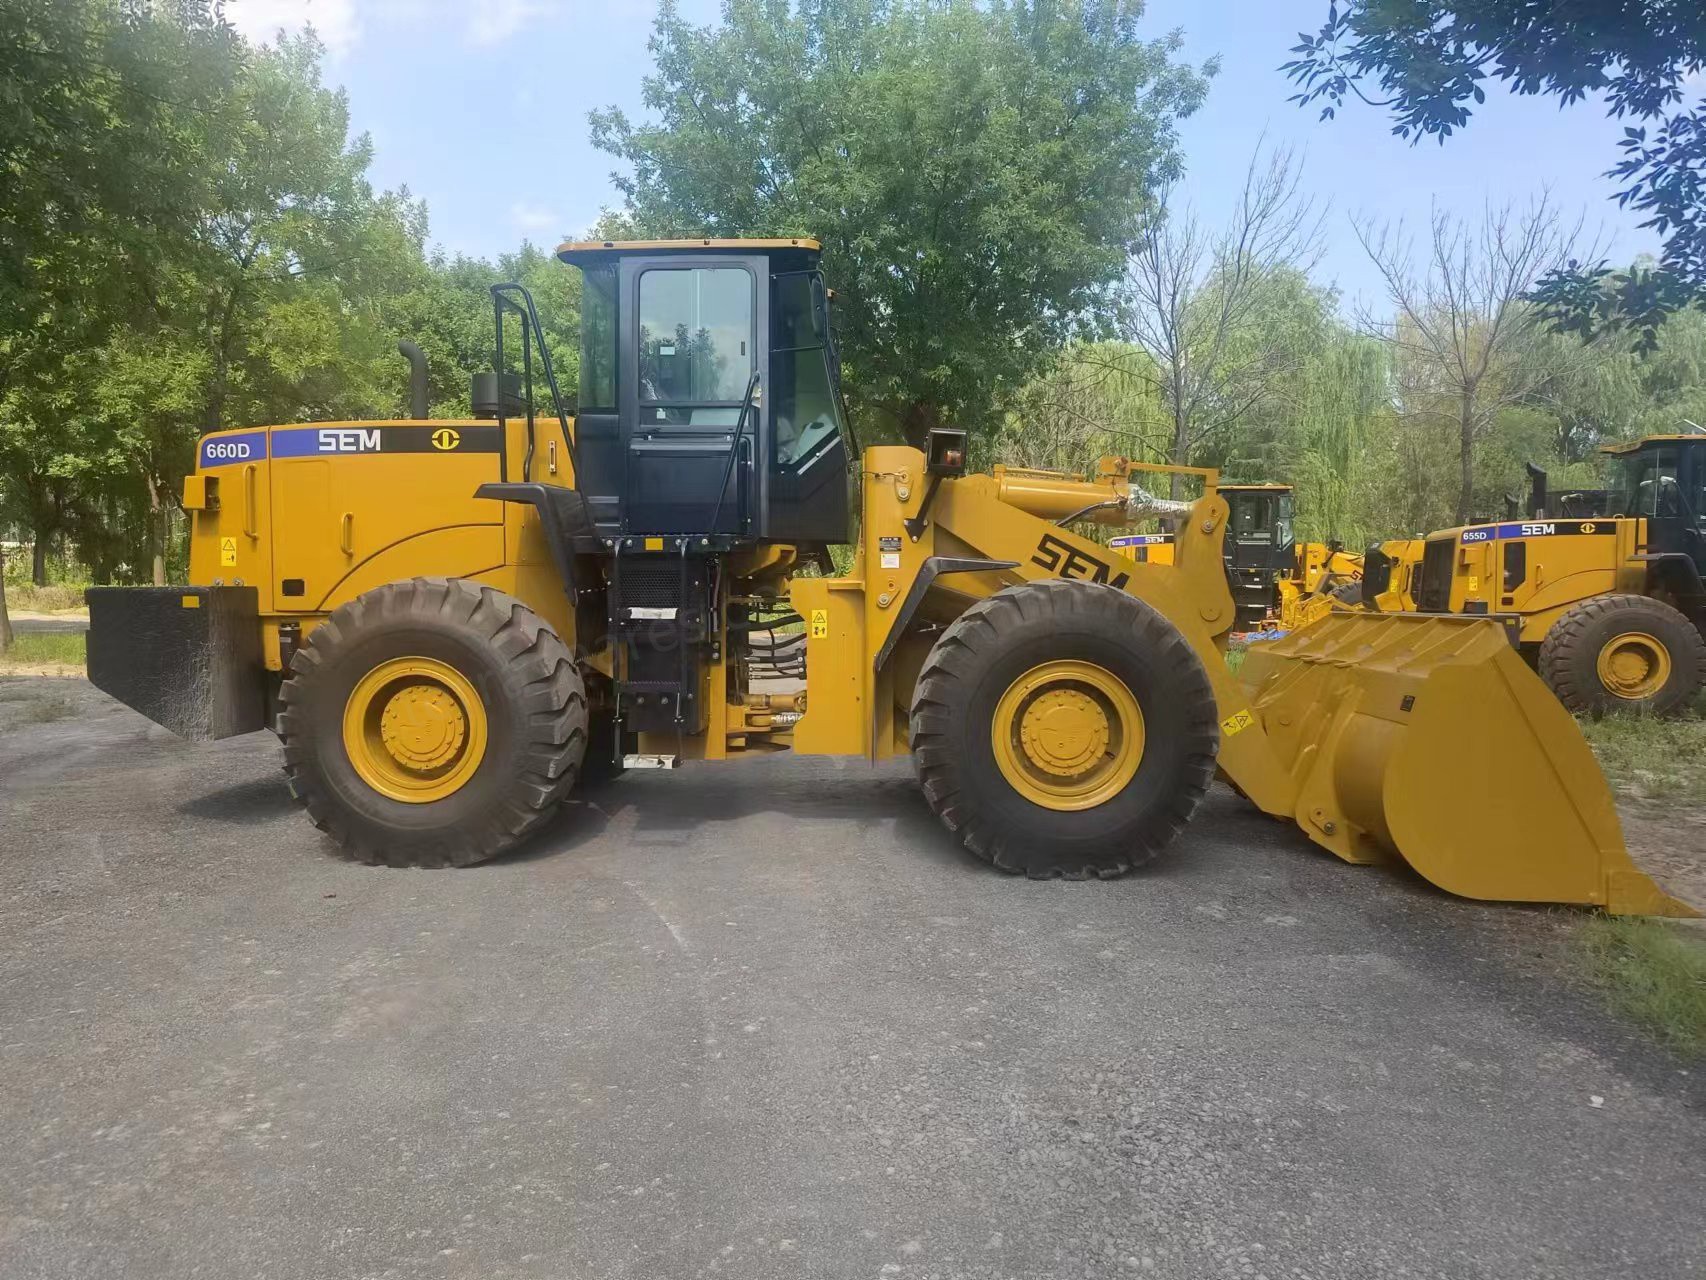
 SEM wielladermachines SEM 660D wiellader van 6 tonDe SEM 660D wiellader van 6 ton is een machine voor zwaar gebruik met hoge prestaties, ontworpen voor de meest veeleisende laad-, voorraadopslag- en materiaalverwerkingstaken. Aangedreven door een krachtige Weichai-motor van 178 kW en uitgerust met een duurzame tegenasaandrijving, levert hij constant vermogen en betrouwbaar koppel voor zijn nominale laadvermogen van 6 ton. Dankzij de geavanceerde lastafhankelijke hydrauliek biedt de 660D een soepele, responsieve bediening en korte cyclustijden, waardoor de productiviteit tijdens elke dienst toeneemt. Met een bakinhoud van 2,8 tot 5,5 m³ is hij geschikt voor uiteenlopende toepassingen, waaronder mijnbouw, steengroeven, havens en bouwplaatsen. Dit exportklare model voldoet aan National II / Tier 2 en is ontworpen met het oog op bedieningscomfort en beperkt onderhoud. Het werkt betrouwbaar op brandstof van lage kwaliteit en heeft een eenvoudige, onderhoudsvriendelijke indeling.